¿Cómo mejorar la automatización en la fabricación médica 2026?
La fabricación médica entra en una etapa más conectada, precisa y exigente. Robots colaborativos, visión artificial y sensores inteligentes ya supervisan líneas de jeringas, implantes y dispositivos de diagnóstico. Sin embargo, automatizar no significa simplemente instalar máquinas. Requiere rediseñar procesos, formar operadores y demostrar que cada decisión puede rastrearse.
El experto en calidad W. Edwards Deming afirmó: “Sin datos, solo eres otra persona con una opinión”. Su principio sigue siendo esencial para responder a la pregunta ¿Cómo mejora la automatización la fabricación de productos médicos? Los datos permiten detectar variaciones mínimas en temperatura, presión, partículas o velocidad. También ayuda a anticipar fallos antes de que afecten un lote completo. Una pantalla puede mostrar una desviación. La experiencia humana debe interpretarla.
En 2026, una estrategia sólida combinará automatización, validación y criterio profesional. Los sistemas pueden registrar cada pieza, conservar historiales electrónicos y reducir errores repetitivos. Aun así, ningún algoritmo debería operar sin controles independientes, mantenimiento documentado y revisión periódica. Parece obvio. No siempre ocurre.
Un operador observa un cambio extraño en el sellado. El software todavía no lo identifica. Ese detalle merece atención, no desprecio. La mejora real aparece cuando personas y tecnología aprenden juntas. Conviene medir tiempos de ciclo, rechazos, consumo energético y causas de desviación. También conviene reconocer límites. La automatización puede acelerar un proceso deficiente. No lo convierte automáticamente en un proceso seguro.
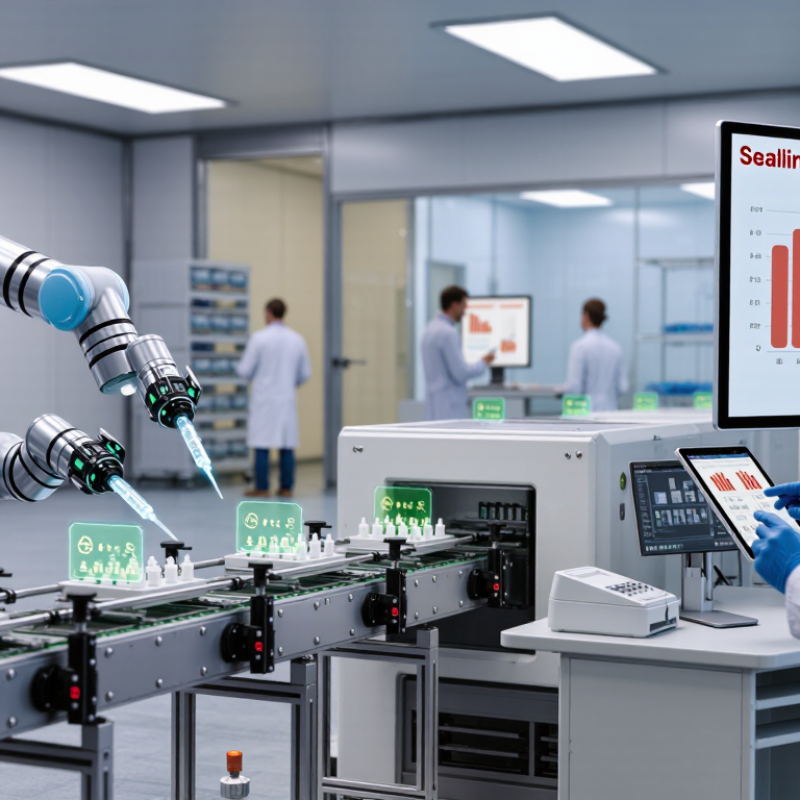
En 2026, la automatización médica avanzará hacia procesos más trazables, flexibles y verificables . Las líneas incorporarán sensores de visión, artificiales y robots colaborativos. Estas herramientas controlarán dimensiones, sellados, partículas y variaciones de temperatura en tiempo real. Los registros digitales facilitarán las auditorías y permitirán localizar cada lote con mayor precisión. La intervención humana seguirá siendo esencial en decisiones críticas.
No todo debe automatizarse. La inteligencia artificial puede detectar anomalías, pero necesita datos representativos y validaciones documentadas. Un sistema que aprende con información incompleta puede generar falsas alarmas o ignorar defectos sutiles. Por ello, los fabricantes deberán combinar pruebas de rendimiento, revisión técnica y supervisión independiente. La ciberseguridad también ocupará un lugar central, especialmente en equipos conectados a redes productivas.
La implementación más confiable será gradual . Conviene comenzar con tareas repetitivas, como inspecciones visuales o clasificación de componentes. Después, deben medirse errores, tiempos de ciclo y paradas no planificadas. La capacitación del personal será tan importante como la instalación del equipo. Sin operadores preparados, una solución avanzada puede producir resultados mediocres. El panorama presenta avances claros, aunque persisten costos elevados, integración compleja y dudas sobre la calidad de algunos datos. Habrá que revisar los procesos con honestidad.
En 2026, mejorar la automatización médica exige evaluar el proceso antes de comprar tecnología. Hay señales claras. Tiempos muertos, registros duplicados y errores de identificación muestran oportunidades concretas. Conviene observar cada etapa, desde la recepción de materiales hasta la liberación del producto. Las entrevistas con operadores revelan problemas que los indicadores suelen ocultar.
La evaluación debe incluir una matriz de riesgos: probabilidad, impacto y capacidad de detección. Un sistema automático puede acelerar una tarea, pero también repetir un error a gran escala. Por eso, la trazabilidad, las alarmas y la revisión humana necesitan definirse desde el diseño. Los objetivos deben ser medibles: reducir un 20% los reprocesos, mantener la precisión documental y acortar ciertos ciclos sin comprometer la calidad.
La experiencia práctica recomienda comenzar con un área limitada y validar cada cambio. Un piloto puede fallar. Esa posibilidad aporta información útil, aunque no siempre se registra con suficiente honestidad. Es necesario conservar evidencias, capacitar al personal y revisar los resultados con profesionales de producción, calidad y mantenimiento. La automatización no debe evaluarse solo por la velocidad. También importan la estabilidad del proceso, la seguridad del paciente y la capacidad de respuesta ante una desviación. A veces, una mejora sencilla, como una lectura automática bien ubicada, supera a una solución más compleja. Hace falta criterio.
Objetivos de evaluación de procesos, reducción de riesgos y automatización expresados como metas de planificación para 2026.
El perfil objetivo prioriza los controles basados en riesgos, los registros electrónicos, el monitoreo en proceso y las investigaciones de calidad más rápidas. Los objetivos están alineados con las prácticas de fabricación reguladas, como la integridad de los datos según las Buenas Prácticas de Fabricación (BPF), la gestión de riesgos según la norma ISO 14971 y los principios de validación de procesos de la FDA.
M ejorar la automatización médica en 2026 exige elegir tecnología según el riesgo, no según la novedad. El informe World Robotics 2024 registró 541.302 robots industriales instalados mundialmente durante 2023. Sin embargo, una célula médica necesita más que velocidad. El robot debe ofrecer repetibilidad, limpieza compatible y trazabilidad de cada movimiento. En procesos de ensamblaje delicado, convienen cobots o brazos compactos con límites de fuerza configurables. La decisión depende del producto.
Los sensores determinan la calidad real del sistema. Cámaras industriales verifican orientación, presencia y defectos superficiales. Los sensores de fuerza detectan inserciones incompletas antes de dañar una pieza.
Los dispositivos de temperatura, presión y humedad deben calibrarse y conservar registros auditables. El informe Smart Manufacturing 2024 de Deloitte señala que el 92% de los fabricantes encuestados consideran estas tecnologías importantes para competir durante los próximos tres años.
Aun así, más sensores no siempre significan mejores controles.
El sistema de control debe separar alarmas críticas, datos de producción y mantenimiento. Una arquitectura basada en recetas validadas facilita los cambios sin perder trazabilidad. También conviene integrar control estadístico del proceso y firmas electrónicas. Las normas ISO 13485 y los principios de validación de procesos de la FDA aportan referencias útiles.
Hay una dificultad frecuente: los datos pueden parecer correctos y ocultar una mala calibración. Por eso, pruebe con lotes reales, documente fallos y revise los límites periódicamente. La selección perfecta no existe.
En 2026, mejorar la automatización médica exige conectar producción, calidad y documentación regulatoria. Cada lote debe dejar un registro verificable, desde la materia prima hasta el envase final. La trazabilidad no puede depender de hojas dispersas ni de memorias individuales. La trazabilidad importa. Una arquitectura de datos integrada relaciona sensores, órdenes de trabajo, controles ambientales y resultados analíticos. Así, un responsable puede reconstruir qué ocurrió, cuándo ocurrió y quién autorizó cada paso.
La inteligencia artificial puede detectar pequeñas desviaciones en temperatura, presión o tiempos de ciclo. También puede anticipar fallos, pero necesita datos limpios, contexto técnico y supervisión humana. Un modelo opaco no debería decidir por sí solo sobre la liberación de un producto. Conviene registrar sus versiones, variables utilizadas y motivos de cada alerta. La experiencia del personal sigue siendo decisiva. El piloto falla.
La trazabilidad regulatoria requiere controles de acceso, firmas electrónicas y cambios auditables. Cada modificación debe conservar el valor anterior, la fecha y la persona responsable. Las auditorías mejoran cuando los datos están disponibles, completos y protegidos contra alteraciones. Sin embargo, integrar sistemas antiguos puede generar duplicados y errores de interpretación. Por eso, conviene validar por etapas, probar excepciones y documentar también las decisiones incómodas. Automatizar más no siempre significa controlar mejor.
| Área de automatización | Dimensión mensurable | Desafío actual de la fabricación | Objetivo recomendado para 2026 | Referencia reglamentaria o técnica pertinente | Evidencia que conservar |
|---|---|---|---|---|---|
| Integración de datos | Registros de producción conectados a una plataforma de datos controlada | Transcripción manual entre equipos, registros electrónicos de lotes, sistemas de calidad y sistemas de planificación de recursos empresariales. | Al menos el 95% de los datos críticos de producción se capturan automáticamente. | Requisitos del sistema de gestión de calidad ISO 13485:2016; FDA 21 CFR Parte 11 para registros electrónicos y firmas electrónicas. | Interfaces validadas, mapas de flujo de datos, registros de acceso, firmas electrónicas y registros de control de cambios. |
| Interoperabilidad | Intercambio estandarizado de datos sobre equipos y calidad. | Las distintas máquinas utilizan formatos, marcas de tiempo, unidades y convenciones de nomenclatura incompatibles. | El 100% de los campos de datos críticos se asignan a un diccionario de datos controlado. | Principios de la norma ISA-95 para la integración de las operaciones empresariales y de fabricación; conceptos de la norma ISO 8000 para la calidad de los datos. | Especificaciones de interfaz, reglas de datos maestros, definiciones de unidades, comprobaciones de sincronización e informes de excepciones. |
| Inteligencia artificial | Detección de defectos e identificación de anomalías en el proceso | La inspección visual y la revisión del proceso dependen en gran medida de la disponibilidad del operador y del criterio subjetivo. | Rendimiento documentado del modelo con monitorización de sensibilidad, especificidad, tasa de falsos positivos y deriva. | Gestión de riesgos según la norma ISO 14971:2019; procesos del ciclo de vida del software según la norma IEC 62304, cuando el software forma parte de un dispositivo médico. | Versión de los datos de entrenamiento, resultados del conjunto de prueba, aprobación del modelo, reglas de revisión humana, informes de desviaciones e historial de revalidación. |
| Mantenimiento predictivo | Tiempo de inactividad no planificado y tiempo de respuesta de mantenimiento | El mantenimiento se programa principalmente según intervalos de calendario o después de una falla del equipo. | Reducir el tiempo de inactividad no planificado en un 15 % con respecto al nivel de referencia validado para 2025. | Principios de buenas prácticas de fabricación automatizada; requisitos de la norma ISO 13485 para infraestructura y controles de producción. | Historiales de sensores, órdenes de trabajo de mantenimiento, códigos de falla, registros de calibración y cálculos de tiempo de inactividad. |
| Registros electrónicos de lotes | Tiempo del ciclo de finalización, revisión y publicación del registro | Los registros en papel generan demoras, errores de transcripción, firmas faltantes y dificultades en las investigaciones. | Reduzca el tiempo de revisión de registros de lotes en un 20 % manteniendo los controles de calidad necesarios. | FDA 21 CFR Parte 11; Anexo 11 de las GMP de la UE para sistemas informatizados utilizados en actividades reguladas. | Registros con marca de tiempo, firmas electrónicas, pistas de auditoría, manejo de excepciones y aprobaciones de revisores. |
| Trazabilidad de extremo a extremo | Vinculación entre materias primas, equipos, operarios, parámetros del proceso y unidades terminadas. | La información se distribuye a través de hojas de cálculo, bases de datos locales, formularios en papel y documentos de proveedores. | Rastrear el 100% de los lotes liberados hasta los materiales aprobados, los pasos críticos del proceso y los resultados de la inspección. | Disposiciones de trazabilidad de la norma ISO 13485:2016; requisitos del Reglamento UE MDR 2017/745 para la identificación de dispositivos y la información de producción. | Genealogía del lote, identificación del operador, estado del equipo, historial del proceso, datos de inspección y autorización de liberación. |
| Identificación única del dispositivo | Integridad del identificador del dispositivo y del identificador de producción | Los identificadores incorrectos o incompletos pueden debilitar la preparación para la retirada del producto y la investigación posterior a la comercialización. | Validación del 100% de los campos de identificación requeridos antes del lanzamiento del producto. | Requisitos de la FDA para la identificación única de dispositivos; artículo 27 del Reglamento Europeo de Dispositivos Médicos (EU MDR) y disposiciones relacionadas con la UDI. | Resultados de la verificación de identificadores, aprobación del etiquetado, registros de empaquetado, envíos a bases de datos y controles de liberación. |
| Registros de auditoría electrónicos | Integridad y revisabilidad de los cambios de datos | Es posible que los cambios no muestren claramente quién los realizó, cuándo ocurrieron o por qué fueron autorizados. | El 100% de los cambios de datos críticos se registran con el usuario, la marca de tiempo, el valor anterior, el nuevo valor y el motivo. | Principios de integridad de datos ALCOA+ comúnmente aplicados en la fabricación regulada según la norma FDA 21 CFR Parte 11; ALCOA+ | Registros de auditoría inmutables, revisiones periódicas, informes de acceso privilegiado e investigaciones de desviaciones. |
| Ciberseguridad | Incidentes de seguridad que afectan a los sistemas de fabricación y calidad. | Los equipos conectados aumentan la exposición al acceso no autorizado, al malware y a las interrupciones del servicio. | Sistemas críticos cubiertos por ejercicios de acceso basado en roles, segmentación de red, pruebas de respaldo y respuesta a incidentes. | Conceptos de ciberseguridad industrial según la norma IEC 62443; Guía de ciberseguridad de la FDA para dispositivos médicos. | Evaluaciones de riesgos, revisiones de acceso, registros de vulnerabilidades, pruebas de respaldo, registros de incidentes y evidencia de recuperación. |
| Validación y control de cambios | Funciones automatizadas validadas y cambios del sistema aprobados. | Las actualizaciones de automatización pueden alterar los riesgos del proceso, los flujos de datos, los permisos de usuario y los resultados de la calidad del producto. | El 100% de los cambios que afectan a las buenas prácticas de fabricación (GxP) o a la calidad se evalúan antes de su implementación y se prueban según el riesgo. | ISO 13485:2016; Enfoque basado en riesgos GAMP 5 para la validación de sistemas informatizados | Requisitos del usuario, evaluación de riesgos, protocolos de prueba, resultados de las pruebas, registros de aprobación y revisión posterior a la implementación. |
| Preparación regulatoria | Tiempo necesario para recuperar toda la evidencia para una auditoría o investigación. | Es necesario recopilar manualmente las pruebas de múltiples sistemas, lo que aumenta el tiempo de respuesta y la inconsistencia. | Obtenga el historial completo de un producto, lote o proceso en un plazo de un día hábil. | ISO 13485:2016; Documentación técnica del Reglamento Europeo de Dispositivos Médicos (EU MDR) y obligaciones de vigilancia posterior a la comercialización; Requisitos del sistema de calidad de la FDA. | Índice de documentos controlados, repositorio de evidencias, pruebas de recuperación, registros de respuesta a auditorías y registros de acciones correctivas. |
En 2026, la fabricación médica necesita automatización verificable, no solo máquinas rápidas. La Federación Internacional de Robótica registró 541.302 robots industriales instalados en 2023 , un aumento anual del 10%. Cada célula automatizada debe demostrar trazabilidad, precisión y respuesta ante fallos. La validación debería incluir IQ, OQ y PQ , con pruebas documentadas en condiciones normales y extremas.
La ciberseguridad debe diseñarse junto con la producción. Un informe global de costes de filtraciones de 2024 situó en 9,77 millones de dólares el coste medio de un incidente sanitario. Por ello, conviene separar redes, aplicar autenticación multifactor y revisar permisos mensualmente. Los registros de auditoría deben conservar cambios, usuarios y horarios. Un sistema sin evidencias confiables puede producir muchos correctos, pero difícil de defender ante una inspección.
La mejora continua exige indicadores operativos y clínicos. Tiempo de parada, desviaciones, falsos rechazos y eficacia de CAPA ofrecen señales concretas. Cada cambio de software requiere evaluación de impacto, pruebas de regresión y aprobación independiente. No todo debe automatizarse. Una alarma excesiva puede fatigar al operador y ocultar un riesgo real. También sería un error confiar demasiado en los datos históricos: si el proceso ya estaba sesgado, la automatización repetirá ese defecto con mayor velocidad. Auditar modelos y revisar manualmente excepciones sigue siendo necesario.
Las líneas serán más trazables, flexibles y verificables. Sensores y robots revisarán procesos en tiempo real. La intervención humana seguirá siendo necesaria.
Conviene comenzar con inspecciones visuales y clasificación de componentes. Son tareas repetitivas y fáciles de medir. El inicio debe ser gradual.
La selección debe considerar el riesgo, no solo la novedad. El robot necesita repetibilidad, limpieza compatible y trazabilidad. En ensamblajes delicados, pueden servir brazos compactos.
Las cámaras detectan orientación, presencia y defectos superficiales. Los sensores de fuerza identifican inserciones incompletas. Temperatura, presión y humedad requieren calibración registrada.
No necesariamente. Demasiados sensores pueden generar datos confusos y alarmas innecesarias. A veces, un sistema sencillo funciona mejor.
Debe probarse en condiciones normales y extremas. La validación debe documentar instalación, funcionamiento y rendimiento. También conviene evaluar fallos reales y paradas inesperadas.
Conviene separar las redes productivas y aplicar autenticación multifactor. Los permisos deben revisarse mensualmente. Los registros deben conservar usuarios, cambios y horarios.
El tiempo de parada, las desviaciones y los falsos rechazos ofrecen señales concretas. También debe revisarse la eficacia de las acciones correctivas. Los datos históricos pueden estar sesgados. Hay que cuestionarlos.
En 2026, la automatización de la fabricación médica será clave para aumentar la precisión, la productividad y la consistencia de los procesos. El primer paso consiste en evaluar cada operación, identificar riesgos, establecer objetivos medibles y determinar qué tareas pueden automatizarse sin comprometer la calidad ni la seguridad. La selección adecuada de robots, sensores y sistemas de control permitirá adaptar la producción a distintos niveles de complejidad y mantener una supervisión eficiente.
La integración de datos, inteligencia artificial y sistemas de trazabilidad facilitará el seguimiento de materiales, equipos y resultados durante todo el ciclo de fabricación. Además, la validación de los procesos automatizados, la protección frente a amenazas digitales y la capacitación del personal serán esenciales para garantizar operaciones confiables. En este contexto, la pregunta “¿cómo mejora la automatización la fabricación de productos médicos?” se responde mediante mayor control, reducción de errores, decisiones basadas en datos y una mejora continua orientada al cumplimiento regulatorio ya la seguridad del paciente.
Salud intestinal